Introducción a la Guía de consenso europea sobre el síndrome de Phelan-McDermid
El síndrome de Phelan-McDermid (PMS) (OMIM#606232) es un trastorno del desarrollo neurológico causado por una deleción en 22q13.3, una variante patógena en el gen SHANK3 que se encuentra en 22q13.3.
En 2020, el grupo de trabajo sobre directrices de la Red Europea de Referencia ITHACA (Idiscapacidad intelectual, TeleHealth, Aautismo y Ccongénito A(anomalías) crearon un consorcio internacional formado por expertos profesionales y personas con experiencia vivida que representan a 14 países europeos (véase Consorcio), con el fin de actualizar y adaptar una guía neerlandesa ya existente a la situación europea.
Objetivo de la guía
El objetivo de la guía es ofrecer recomendaciones para resolver los obstáculos que surgen en la práctica y lograr una atención más uniforme y mejor coordinada para las personas con síndrome de Phelan-McDermid. Los representantes de los pacientes participaron en la selección de los temas y en la redacción de la guía. Las recomendaciones se basan en una cuidadosa ponderación de los últimos avances científicos y la opinión de los expertos. La guía sirve de apoyo a la toma de decisiones clínicas y está dirigida principalmente a los profesionales sanitarios que atienden a niños y adultos con síndrome de Phelan-McDermid, al tiempo que ofrece transparencia a los pacientes, los padres y los cuidadores. Una versión breve y práctica de la guía (Resumen clínico), un programa de vigilancia clínica y tarjeta de emergencia y un versión para legos También se han realizado traducciones a diferentes idiomas europeos.
¿Qué abarca la guía?
Esta guía aborda cuestiones relacionadas con las personas a las que se les ha diagnosticado el síndrome de Phelan-McDermid (PMS), debido a una deleción en 22q13.3 o a una variante patógena en el SHANK3 gen. En cuanto a las deleciones, nos centramos específicamente en aquellas que incluyen SHANK3. Puede tratarse de deleciones terminales o intersticiales, y también incluye las deleciones causadas por translocaciones desequilibradas o por un cromosoma 22 en anillo. Para mayor claridad, y dado que la mayor parte de los datos disponibles se refieren a anomalías genéticas que afectan al SHANK3 gen, nos centramos en las personas con un SHANK3 haploinsuficiencia (pérdida funcional del número de copias), es decir, el síndrome premenstrual (SPM) SHANK3-relacionadas. No obstante, algunas partes de esta guía pueden aplicarse a las deleciones 22q13 no entre otros SHANK3, es decir,. Síndrome premenstrual SHANK3-sin relación.
Métodos
Se elaboró una encuesta para analizar los temas y las necesidades más importantes que afronta los padres, y se publicó en línea en diferentes idiomas (inglés, francés, español, portugués, neerlandés, alemán, italiano, húngaro, lituano y sueco). Los enlaces a la encuesta se distribuyeron entre los padres con la ayuda de organizaciones de pacientes. La encuesta fue cumplimentada de forma anónima por los padres de casi 600 pacientes de todo el mundo. Los resultados se pueden consultar aquí.
La guía se basa en el instrumento AGREE II (Appraisal of Guidelines for Research & Evaluation II), que es un instrumento reconocido internacionalmente y considerado el más útil para la elaboración de guías sobre enfermedades raras. Tras identificar las cuestiones más importantes que debía abordar la guía, se llevó a cabo una exhaustiva búsqueda bibliográfica, tal y como se describe en los artículos correspondientes.
Los miembros del consorcio, incluidos los representantes de los pacientes, revisaron críticamente cada capítulo de la guía. El texto definitivo se debatió en detalle con todos los miembros del consorcio durante una reunión de consenso celebrada en junio de 2022 en Groninga (Países Bajos), y las recomendaciones se reformularon hasta alcanzar el consenso. Mediante un proceso de votación, cada miembro pudo expresar su opinión sobre la fiabilidad de cada recomendación.
Resumen de los temas de la guía de consenso europea
Para obtener información general y consultar las recomendaciones consensuadas, remitimos a los respectivos artículos que se han publicado en la revista Revista Europea de Genética Médica . Se han tratado los siguientes temas:
- Definición y variabilidad clínica del síndrome premenstrual relacionado con el gen SHANK3 (Schön et al., EJMG 2023)
- Asesoramiento sobre el síndrome premenstrual (Koza et al., EJMG 2023)
- La comunicación, el lenguaje y el habla en el síndrome premenstrual (Burdeus-Olavarrieta et al., EJMG 2023)
- Problemas para masticar, tragar y problemas gastrointestinales en el síndrome premenstrual (Matulevicienne et al., EJMG 2023)
- Alteraciones de la función sensorial en el síndrome premenstrual (Walinga et al., EJMG 2023)
- La epilepsia en el síndrome premenstrual (de Coo et al., EJMG 2023)
- Problemas de sueño en el síndrome premenstrual (San José Cáceres y otros, EJMG 2023)
- El linfedema en el síndrome premenstrual (Damstra et al., EJMG 2023)
- Problemas de salud mental relacionados con el síndrome premenstrual (van Balkom et al., EJMG 2023)
- Organización de la atención en el síndrome premenstrual (van Eeghen et al., EJMG 2023)
Para obtener información sobre los antecedentes genéticos del síndrome de Phelan-McDermid, véase: Análisis de la región 22q13 para explorar la diversidad genética y fenotípica de los pacientes con síndrome de Phelan-McDermid (Vitrac et al., EJMG 2023)
Sostenibilidad
No todos los problemas clínicos que se presentan en el síndrome de Phelan-McDermid, pero que no son específicos de este, están contemplados en la guía; por lo tanto, no se ofrecen recomendaciones al respecto. No obstante, siempre que se ha dispuesto de evidencia suficiente, se mencionan en el programa de seguimiento. Por ejemplo, la sugerencia de realizar una ecografía renal, ya que se producen anomalías renales en 15% de las personas con una deleción 22q13.3.
Pueden surgir nuevos problemas y publicarse en informes de casos, lo que puede merecer la atención del médico, aunque aún no exista evidencia sólida al respecto. El Consorcio de Directrices del PMS ha acordado que la directriz se actualizará cada vez que se disponga de nueva información y mientras exista el Consorcio de Directrices. La versión más actualizada estará disponible en este sitio web. Se llevará a cabo una revisión oficial de la guía a petición del grupo de trabajo sobre guías de ERN-ITHACA y bajo su responsabilidad. Solo tras una revisión formal, la nueva información podrá dar lugar a nuevas recomendaciones de consenso.
Agradecimientos
Los autores agradecen las valiosas aportaciones de todos los miembros del consorcio europeo PMS. Esta guía ha contado con el apoyo de la Red Europea de Referencia sobre Malformaciones Congénitas Raras y Discapacidad Intelectual Rara (ERN-ITHACA). Más concretamente, por el grupo de trabajo sobre directrices presidido por el Dr. A. van Eeghen. Osteba, la oficina vasca de Evaluación de Tecnologías Sanitarias, colaboró en la elaboración y traducción de la versión para el público general de la guía.
El proyecto ERN-ITHACA está cofinanciado en parte por el Programa de Salud de la Unión Europea. También se ha obtenido financiación del programa de investigación e innovación «Horizonte 2020» de la Unión Europea, en el marco del proyecto EJP RD COFUND-EJP n.º 825575.
Miembros del consorcio europeo para la elaboración de directrices sobre el síndrome de Phelan-McDermid
| Apellido | Nombre | País | afiliación/representación |
| Alhambra | Norma | España | Asociación Phelan-McDermid, España |
| Anderlid | Britt-Marie | Suecia | Departamento de Medicina Molecular y Cirugía del Instituto Karolinska y Departamento de Genética Clínica del Hospital Universitario Karolinska, Estocolmo, Suecia |
| Andrés | Stephanie | Alemania | Medicover München Ost MVZ, Genética Humana, Múnich, Alemania |
| Aten | Emmelien | Países Bajos | Departamento de Genética Clínica, Centro Médico Universitario de Leiden, Leiden, Países Bajos |
| Barbosa Guedes | Rui | Portugal | Asociación Phelan-Mcdermid (Associação Síndrome Phelan-Mcdermid), Lisboa, Portugal |
| Bonaglia | María C. | Italia | Laboratorio de Citogenética, Instituto Científico, IRCCS Eugenio Medea, Bosisio Parini, Lecco, Italia clara.bonaglia@bp.lnf.it |
| Bourgeron | Thomas | Francia | Genética Humana y Funciones Cognitivas, Instituto Pasteur, IUF, UMR3571 CNRS, Universidad de París Cité, 75015 París, Francia |
| Burdeus-Olavarrieta | Mónica | España | Departamento de Psiquiatría Infantil y Adolescente, Instituto de Psiquiatría y Salud Mental, Hospital General Universitario Gregorio Marañón (IiSGM), Instituto de Investigación Sanitaria Gregorio Marañón, Madrid, España; Facultad de Psicología, Universidad Autónoma de Madrid, España; |
| Carbin | Maya J. | Países Bajos | Asociación Phelan-McDermid, Países Bajos |
| Cooke | Jennifer | Reino Unido | Departamento de Ciencias Forenses y del Desarrollo Neurológico, Instituto de Psiquiatría, Psicología y Neurociencia, King’s College de Londres, Reino Unido |
| Damstra | Robert J. | Países Bajos | Centro de Referencia Europeo VASCERN PPL: Centro especializado en medicina linfovascular, Hospital Nij Smellinghe, Drachten, Países Bajos |
| de Coo | Ireneo F.M. | Países Bajos | Departamento de Toxicogenómica, Unidad de Genómica Clínica, Universidad de Maastricht, Escuela de Salud Mental y Neurociencia (MHeNs), Maastricht, Países Bajos |
| Di Domenico | Stella | Italia | Síndrome de Uniphelan-Phelan-McDermid, Italia |
| Evans | D. Gareth | Reino Unido | División de Evolución y Ciencias Genómicas, Escuela de Ciencias Biológicas, Facultad de Biología, Medicina y Salud, Universidad de Mánchester, Centro Académico de Ciencias de la Salud de Mánchester, Mánchester, Reino Unido. |
| Fernández-Fructuoso | José Ramón | España | Departamento de Pediatría, Unidad de Neonatología. Hospital General Universitario Santa Lucía, Cartagena, España |
| Grabrucker | Andreas M. | Irlanda | Instituto Bernal, Universidad de Limerick; Departamento de Ciencias Biológicas, Universidad de Limerick; Instituto de Investigación Sanitaria (HRI), Universidad de Limerick, Limerick, Irlanda |
| Gunnarson | Cecilia | Suecia | Departamento de Genética Clínica y Departamento de Ciencias Biomédicas y Clínicas, Universidad de Linköping, Linköping, Suecia. Centro de Enfermedades Raras de la Región Sudeste de Suecia, Universidad de Linköping, Linköping, Suecia. |
| Hadzsiev | Kinga | Hungría | Departamento de Genética Médica, Facultad de Medicina, Universidad de Pécs, Pécs, Hungría |
| Hennekam | Raoul C | Países Bajos | Grupo de Trabajo sobre la Guía ERN ITHACA; Departamento de Pediatría, Centro Médico Universitario de Ámsterdam, Ámsterdam, Países Bajos |
| Jesse | Sarah | Alemania | Universidad de Ulm, Departamento de Neurología, Ulm, Alemania |
| Kant | Sarina G. | Países Bajos | Departamento de Genética Clínica, Centro Médico Erasmus, Róterdam, Países Bajos. |
| Koza | Sylvia A. | Países Bajos | Universidad de Groninga, Centro Médico Universitario de Groninga, Departamento de Genética, Groninga, Países Bajos |
| Kuiper | Els | Países Bajos | Asociación Phelan-McDermid, Países Bajos |
| Anhelo por el campo | Annemiek M. | Países Bajos | Equipo de Autismo del Norte de los Países Bajos, Jonx, departamento de Salud Mental (Juvenil) y Autismo, Instituto Psiquiátrico Lentis, Groninga, Países Bajos; Centro Médico Universitario de Groninga, departamento de Genética, Groninga, Países Bajos |
| Lapunzina | Pablo | España | Instituto de Genética Médica y Molecular (INGEMM)-IdiPAZ, Hospital Universitario La Paz, Madrid; CIBERER, Centro de Investigación Biomédica en Red de Enfermedades Raras, ISCIII, Madrid; ITHACA-Red Europea de Referencia, Hospital La Paz, Madrid, España |
| Loth | Eva | Reino Unido | Departamento de Ciencias Forenses y del Desarrollo Neurológico, Instituto de Psiquiatría, Psicología y Neurociencia, King’s College London, De Crespigny Park, Londres, Reino Unido |
| Mansour | Sahar | Reino Unido | Centro de Genómica SW Thames, Fundación St George’s University Hospitals NHS, Londres, Reino Unido, y Universidad de Londres St George’s, Reino Unido |
| Maruani | Anna | Francia | Centro de Excelencia para el Espectro Autista y los Trastornos del Desarrollo Neurológico, Inovand, Departamento de Psiquiatría Infantil y Juvenil, Hôpital Robert Debre, Aphp, París, Francia; CRMR DICR, Centro de Enfermedades Raras para la Discapacidad Intelectual, Defiscience, Francia |
| Mattina | Teresa | Italia | Departamento de Ciencias Biomédicas y Biotecnológicas, Genética Médica, Universidad de Catania, Catania, Italia; Fundación Científica y Clínica G.B. Morgagni, Catania, Italia |
| Matulevičienė | Aušra | Lituania | Departamento de Genética Humana y Médica, Instituto de Ciencias Biomédicas, Facultad de Medicina, Universidad de Vilna, Vilna, Lituania |
| Nevado | Julián | España | Instituto de Genética Médica y Molecular (INGEMM)-IdiPAZ, Hospital Universitario La Paz, Madrid, España; CIBERER, Centro de Investigación Biomédica en Red de Enfermedades Raras, ISCIII, Madrid, España; ITHACA-Red Europea de Referencia, Hospital La Paz, Madrid, España; |
| Parker | Susanne | Alemania | (Representante en Alemania de) Phelan-McDermid-Gesellschaft e.V., Oficina del Hospital Universitario de Ulm, Secretaría de Neurología, Oberer Eselsberg 45, 89081, Ulm, Alemania |
| Robert | Sandra | Suizo | (Representante en Suiza de) Phelan-McDermid-Gesellschaft e.V., Oficina del Hospital Universitario de Ulm, Secretaría de Neurología, Oberer Eselsberg 45, 89081, Ulm, Alemania |
| Sala | Carlo | Italia | Instituto de Neurociencia del CNR, Milán, Italia |
| San José Cáceres | Antonia | España | Instituto de Investigación Sanitaria Gregorio Marañón, Departamento de Psiquiatría Infantil y del Adolescente, Hospital General Universitario Gregorio Marañón, Madrid, España; Centro de Investigación Biomédica en Red Salud Mental (CIBERSAM) e Instituto de Salud Carlos III, Madrid, España |
| Schön | Michael | Alemania | Instituto de Anatomía y Biología Celular, Universidad de Ulm, Alemania |
| Šiaurytė | Kamilė | Lituania | Departamento de Genética Humana y Médica, Instituto de Ciencias Biomédicas, Facultad de Medicina, Universidad de Vilna, Vilna, Lituania |
| Stemkens | Daphne | Países Bajos | VSOP – Alianza Nacional de Pacientes con Enfermedades Raras y Genéticas, Soest, Países Bajos |
| Hijo político | Dominique | Austria | (representante (austriaco) de) Phelan-McDermid-Gesellschaft e.V., Oficina del Hospital Universitario de Ulm, Secretaría de Neurología, Oberer Eselsberg 45, 89081, Ulm, Alemania |
| Swillen | Ann | Bélgica | Centro de Genética Humana, Hospital Universitario de Lovaina; Departamento de Genética Humana, KU Leuven, Herestraat 49, 3000 Lovaina, Bélgica |
| Tabet | Anne C. | Francia | Unidad de Citogenética, Departamento de Genética, Hospital Robert Debré; Genética humana y función cognitiva, Instituto Pasteur, París, Francia |
| Toro | Roberto | Francia | Representante de los pacientes, Francia |
| Turner | Alison | Reino Unido | Fundación del Síndrome de Phelan-McDermid del Reino Unido, 99 Highgate W Hill, Londres N6 6NR, Reino Unido |
| van Balkom | Ingrid D.C. | Países Bajos | Jonx, departamento de Salud Mental (Juvenil) y Autismo, Instituto Psiquiátrico Lentis, Groninga, Países Bajos; Centro de Investigación Rob Giel, departamento de Psiquiatría, Centro Médico Universitario de Groninga, Groninga, Países Bajos |
| van Buggenhout | Griet | Bélgica | Departamento de Genética Humana, Hospital Universitario de Lovaina, Bélgica |
| van Eeghen | Agnies M. | Países Bajos | Grupo de Trabajo sobre la Guía ERN ITHACA; Centro Emma de Medicina Personalizada, Hospital Infantil Emma, Centros Médicos Universitarios de Ámsterdam, Ámsterdam, Países Bajos; Advisium, ‘s Heeren Loo, Amersfoort, Países Bajos |
| van Ravenswaaij-Arts coordinador | Conny M.A. | Países Bajos | Universidad de Groninga, Centro Médico Universitario de Groninga, Departamento de Genética, Groninga, Países Bajos; Equipo de Autismo del Norte de los Países Bajos/Jonx, Departamento de Salud Mental (Juvenil) y Autismo, Instituto Psiquiátrico Lentis, Groninga, Países Bajos |
| van Weering | Sabrina | Países Bajos | Centro de Rehabilitación Infantil Beatrixoord, Centro Médico Universitario de Groninga (UMCG), Países Bajos |
| Verpelli | Chiara | Italia | Instituto de Neurociencia del CNR, Milán, Italia |
| Vignes | Stephane | Francia | Centro de Referencia Europeo VASCERN PPL: Centro de Referencia Francés de Enfermedades Vasculares Raras, Departamento de Linfología, AP-HP, HEGP (Hospital Europeo Georges Pompidou), París, Francia |
| Vogels | Annick | Bélgica | Centro de Genética Humana, Hospital Universitario de Lovaina, Lovaina, Bélgica |
| Vyshka | Klea | Francia | Grupo de Trabajo sobre Directrices de la ERN ITHACA; Oficina Jurídica y de Gestión de Proyectos de la ERN ITHACA, Departamento de Genética Clínica, Hospital Universitario Robert Debré, París, Francia |
| Walinga | Margreet | Países Bajos | Universidad de Groninga, Centro Médico Universitario de Groninga, Departamento de Genética, Groninga, Países Bajos |
Resumen clínico de la guía de consenso europea sobre el síndrome de Phelan-McDermid
Esta guía se ajusta a los últimos resultados de investigación disponibles a fecha de mayo de 2023.
Introducción
Esta es una versión resumida de la guía de consenso europea sobre el síndrome de Phelan-McDermid (PMS). Para obtener más información, incluidos datos contextuales más detallados, métodos y referencias bibliográficas, consulte el Número especial de la revista «European Journal of Medical Genetics», publicada en 2023.
Esta guía recoge recomendaciones para personas con SHANK3-relacionado con el síndrome premenstrual, aunque también podría ser aplicable, en parte, a casos que no sean deSHANK3-relacionado con el síndrome premenstrual. Está dirigido a profesionales. A programa de vigilancia clínica, tarjeta de emergencia y hay disponibles versiones en lenguaje sencillo en varios idiomas.
Síndrome de Phelan-McDermid
Para obtener información detallada sobre el contexto, véase: Schön et al., EJMG 2023.
El síndrome de Phelan-McDermid (PMS) se caracteriza por alteraciones del desarrollo, rasgos neurológicos y psiquiátricos y, en ocasiones, otras comorbilidades. La incidencia del PMS en los países europeos es de al menos 1 de cada 30 000, siendo muy probable que haya un infradiagnóstico. PMS-SHANK3 «relacionado» se define por la presencia de SHANK3 haploinsuficiencia, ya sea por una deleción que afecte a la región 22q13.3 o por una variante patógena en SHANK3.
El fenotipo de las personas con PMS es muy variable y depende, en parte, del tamaño de la deleción o de si solo hay una variante de SHANK3 está presente (tabla 1).
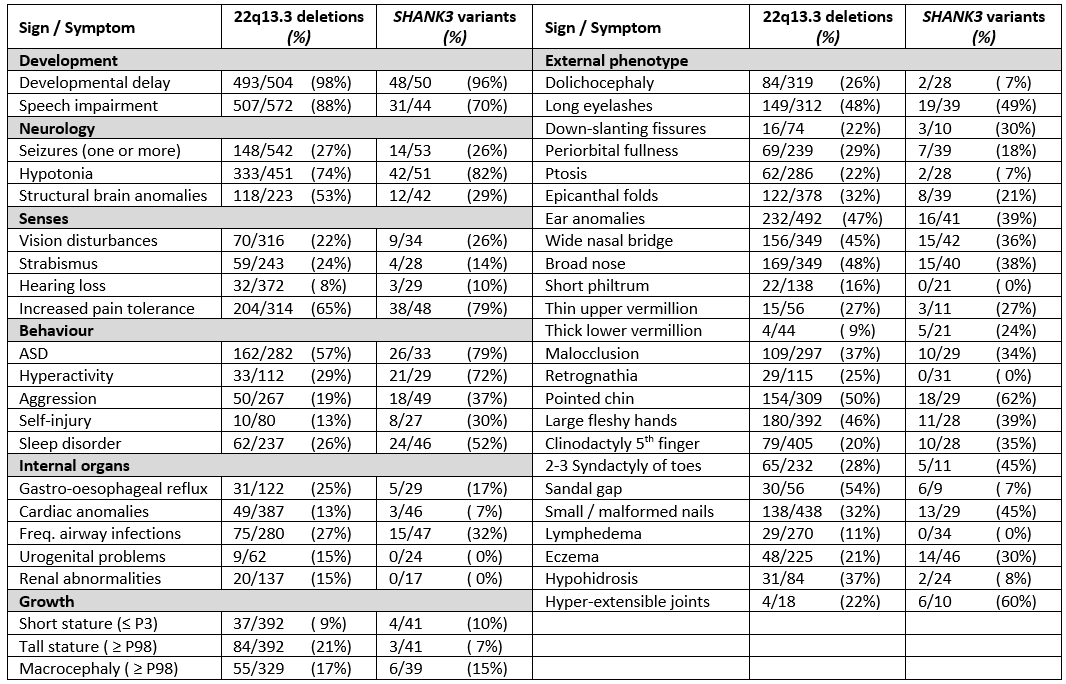
Tabla 1. Principales hallazgos fenotípicos con sus frecuencias en pacientes con síndrome de PMS causado por una deleción del segmento 22q13 (independientemente del mecanismo) y en aquellos causado por una SHANK3 variante. Para más información, véase Schön et al., 2023.
Se dispone de los resultados de ensayos clínicos en los que se ha utilizado el factor de crecimiento similar a la insulina tipo I (IGF-1), la insulina intranasal y la oxitocina; además, hay otros ensayos en curso.
Se puede considerar la participación en un ensayo clínico y comentarla con las personas con síndrome premenstrual (si es posible) o con sus representantes.
Asesoramiento sobre el síndrome premenstrual
Para obtener información detallada sobre el contexto, véase: Koza et al., EJMG 2023.
El diagnóstico del síndrome de Phelan-McDermid requiere pruebas genéticas y, en la mayoría de los casos, se derivará a las familias a un genetista clínico para recibir asesoramiento. El asesoramiento abordará el cuadro clínico y las asociaciones entre genotipo y fenotipo. Si está indicado, se realizarán pruebas a los familiares y se analizará el riesgo de recurrencia. La mayoría de las personas presentan una deleción de novo o una variante patógena. Sin embargo, la deleción 22q13.3 podría deberse a un cromosoma 22 derivado de una anomalía cromosómica equilibrada de los progenitores. En casos excepcionales, la deleción podría heredarse de un progenitor portador de una deleción en 22q13.3, que también puede ser mosaica.
· Todas las personas con síndrome premenstrual y sus padres (o familiares directos)1) deben ser derivados a un servicio de asesoramiento genético. En el asesoramiento genético, el genetista clínico u otro profesional sanitario con experiencia debe explicar la relación entre el genotipo y el fenotipo (por ejemplo, el efecto del tamaño de la deleción o SHANK3 (variante) y determinar si existe un mayor riesgo de recurrencia en otro hijo con síndrome de Prader-Willi para los padres y otros familiares.
· Una vez diagnosticado el síndrome de PMS, deben realizarse estudios genéticos adicionales para poder ofrecer un asesoramiento genético adecuado (véase la figura 1).
· El seguimiento de las personas con síndrome premenstrual debe incluir la comprobación de si el estudio genético está completo y actualizado.
· En embarazos posteriores, se debería ofrecer a los padres del niño con síndrome de Prader-Willi pruebas de diagnóstico prenatal.
1 En el caso de personas adultas con síndrome de Prader-Willi y cuando los hermanos planteen preguntas, se debe considerar también la derivación a un servicio de asesoramiento genético.
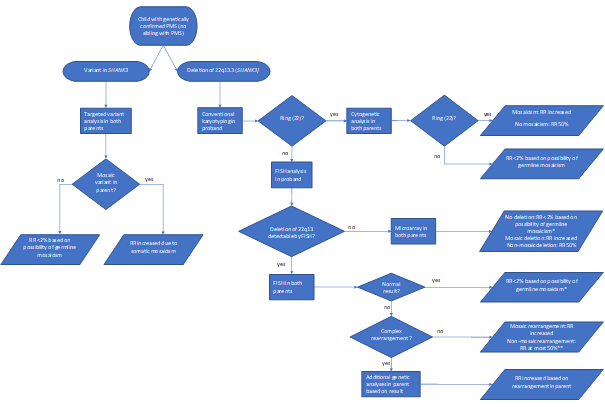
Figura 1. Pruebas genéticas de seguimiento en el síndrome de Phelan-McDermid
Síndrome premenstrual debido a un cromosoma 22 en anillo
Para obtener información detallada sobre el contexto, véase: Koza et al., EJMG 2023.
Se han descrito pocas relaciones entre genotipo y fenotipo. Sin embargo, ciertas características clínicas distinguen el síndrome de Phelan-McDermid, debido a un cromosoma en anillo 22, de una simple deleción 22q13.3. Un cromosoma 22 en anillo conlleva un mayor riesgo de schwannomatosis relacionada con el gen NF2 (anteriormente denominada neurofibromatosis tipo 2) y de tumores teratoides rabdoides atípicos asociados a los genes supresores de tumores NF2 y SMARCB1, respectivamente, ambos localizados en el cromosoma 22. La prevalencia del síndrome de Phelan-McDermid (PMS) debido a un cromosoma en anillo 22 se estima entre el 10 y el 20%, mientras que el riesgo de desarrollar un tumor, aunque no se conoce con exactitud, se estima entre el 2 y el 4%. Sin embargo, quienes los desarrollan suelen presentar tumores múltiples.
· En el caso de una persona con un cromosoma 22 en anillo, se debe valorar con el paciente o sus representantes la posibilidad de realizar un seguimiento personalizado para detectar posibles tumores NF2.1.
· En una persona con un cromosoma 22 en anillo, se recomienda realizar una prueba de imagen cerebral (resonancia magnética) entre los 14 y los 16 años, si aún no se ha realizado. En caso de pérdida auditiva evidente, se debe valorar con el paciente o sus representantes la posibilidad de repetir la resonancia magnética.2.
1 Actualmente no existen directrices de cribado; no obstante, este podría incluir pruebas anuales de audición, así como revisiones oftalmológicas y neurológicas cada 1-2 años, a partir de los 15 o 20 años.
2 Si la resonancia magnética se realiza bajo anestesia general, combínela con una resonancia magnética de la columna vertebral. Considere la posibilidad de repetir la resonancia magnética cada 5 años (si no hay síntomas).
Comunicación, lenguaje y habla
Para obtener información detallada sobre el contexto, véase: Burdeus-Olavarrieta et al. EJMG 2023.
Se observa una alteración grave del habla en hasta el 95% de las personas con una deleción en el cromosoma 22q13.3 y en el 69% con una mutación patógena SHANK3 Variante. La ausencia de habla afecta a 50%-80% de las personas con PMS. Se ha descrito la pérdida del lenguaje y de otras habilidades del desarrollo en alrededor de 40% de las personas, con una evolución variable. El tamaño de la deleción y, posiblemente, otras variables clínicas (por ejemplo, problemas de audición conductiva, trastornos neurológicos, discapacidad intelectual…) están relacionados con las capacidades comunicativas y lingüísticas.
· Se debe evaluar la audición de todas las personas con síndrome premenstrual en el momento del diagnóstico y, posteriormente, someterlas a un seguimiento de acuerdo con las directrices nacionales.
· Toda persona con síndrome premenstrual (SPM) debe ser examinada por un equipo multidisciplinar especializado para evaluar todos los factores que puedan influir en la comunicación, el habla y el lenguaje.
· Las habilidades comunicativas preverbales y verbales, así como el desarrollo cognitivo, deben evaluarse exhaustivamente en las personas con síndrome de Prader-Willi antes de iniciar la intervención y el tratamiento.
· Los padres de personas con síndrome de PMS deberían recibir asesoramiento de un especialista sobre cómo apoyar, facilitar y estimular la comunicación, el lenguaje y el habla desde una edad temprana.
· Se recomienda el uso de herramientas de comunicación aumentativa y alternativa (CAA) para facilitar la comunicación de las personas con síndrome de Prader-Willi cuando esta se ve limitada; estos métodos no retrasan el desarrollo activo del lenguaje.
Problemas para masticar, tragar y problemas gastrointestinales
Para obtener información detallada sobre el contexto, véase: Matulevicienne et al., EJMG 2023.
Los problemas gastrointestinales (GI) son frecuentes en el síndrome premenstrual (SPM). Las dificultades para masticar y tragar, los problemas dentales, la enfermedad por reflujo, los vómitos cíclicos, el estreñimiento, la incontinencia, la diarrea y las deficiencias nutricionales son los más frecuentemente descritos. Para detectar a tiempo los problemas GI, signos como, por ejemplo, cambios de comportamiento, trastornos del sueño o conductas de autolesión bucal deberían dar lugar a una investigación de posibles causas gastrointestinales subyacentes. Los problemas gastrointestinales tienen un efecto perjudicial sobre la salud de las personas con síndrome premenstrual y suponen una carga significativa para sus familias.
· Si se observan cambios de comportamiento en personas con síndrome premenstrual, se debe tener en cuenta tanto el reflujo gastroesofágico como el estreñimiento.
· En personas con síndrome premenstrual (SPM), se recomienda evaluar la incontinencia fecal. Se deben descartar las causas somáticas y se deben considerar modificaciones conductuales (si es necesario, se debe consultar a un especialista en conducta).
· Para el tratamiento del reflujo gastroesofágico, la diarrea y el estreñimiento en personas con síndrome premenstrual, consúltese la normativa general nacional o internacional.
· Si se detecta una deficiencia de zinc en una persona con síndrome premenstrual, se debería considerar la posibilidad de tomar suplementos de zinc.
· Se debería considerar la posibilidad de derivar al paciente a un logopeda especializado en la etapa preverbal para tratar los trastornos de la masticación y la deglución.
Alteración del funcionamiento sensorial
Para obtener información detallada sobre el contexto, véase: Walinga et al. EJMG 2023.
A menudo se observa una alteración del funcionamiento sensorial en las personas con PMS. En comparación con las personas con un desarrollo típico y con aquellas que padecen un trastorno del espectro autista, existen características distintivas del funcionamiento sensorial en el PMS, entre las que destaca una menor capacidad de respuesta
La hiporreactividad a los estímulos sensoriales puede suponer un riesgo para la seguridad y, por ello, reviste gran importancia para la práctica clínica. Se observan más síntomas de hiporreactividad y menos de hiperreactividad y de comportamiento de búsqueda sensorial, especialmente en el ámbito auditivo. A menudo se observa hipersensibilidad al tacto, posible aumento de la temperatura corporal o enrojecimiento fácil, así como una respuesta reducida al dolor.
· Los cuidadores y los profesionales sanitarios deben tener en cuenta que las personas con síndrome de PMS suelen presentar una menor capacidad de respuesta ante estímulos sensoriales como el dolor, los ruidos repentinos y el calor. Tras cada traumatismo (sospechado) o incidente físico, se debe examinar cuidadosamente a la persona.
· Todas las personas con síndrome premenstrual deben someterse a pruebas de detección de trastornos auditivos y visuales en el momento del diagnóstico y, posteriormente, ser objeto de seguimiento de acuerdo con las directrices nacionales.
· Se debe evaluar el funcionamiento de la integración sensorial en todas las personas con síndrome premenstrual mediante un instrumento de cribado validado. Si se detecta una alteración de la función sensorial, se debe consultar a un terapeuta especializado en integración sensorial.
· En caso de cambios de comportamiento en personas con síndrome premenstrual, la evaluación de las posibles causas debe incluir la búsqueda de dolor y alteraciones de la función sensorial. Se recomienda el uso de una escala de dolor no verbal validada.
Epilepsia
Para obtener información detallada sobre el contexto, véase: de Coo et al., EJMG 2023.
La epilepsia comórbida es frecuente en el síndrome premenstrual (SPM) y se manifiesta con una variedad de características semiológicas de las crisis. Es importante realizar pruebas diagnósticas complementarias, como el electroencefalograma (EEG) y la resonancia magnética cerebral (RM), junto con el cuadro clínico de las crisis, para decidir si es necesario iniciar un tratamiento anticonvulsivo.
· En todas las personas con síndrome de premenopausia (PMS), independientemente de su edad, los cuidadores deben estar atentos a la posibilidad de que se produzcan convulsiones y epilepsia.
· En todos los pacientes con síndrome de malformación del sistema nervio central (PMS) en los que se sospeche la presencia de convulsiones, pero en los que los estudios de EEG no sean concluyentes, se debe considerar la realización de estudios de EEG prolongados durante toda la noche.
· Se recomienda realizar pruebas de imagen cerebral, preferiblemente mediante resonancia magnética, a todas las personas con síndrome posmenstrual que padezcan crisis epilépticas, y está indicado cuando aparezcan nuevos signos y síntomas neurológicos, incluidas las crisis epilépticas.
· En el tratamiento de la epilepsia debe participar un neurólogo pediátrico o un neurólogo.
· El tratamiento anticonvulsivo de la epilepsia en personas con síndrome premenstrual debe administrarse de acuerdo con las directrices nacionales.
Problemas para dormir
Para obtener información detallada sobre el contexto, véase: San José Cáceres y otros. EJMG 2023.
Se ha documentado que hasta el 90% de las personas con síndrome premenstrual (SPM) padecen problemas y trastornos del sueño de aparición temprana. No deben tomarse a la ligera, ya que los problemas y trastornos del sueño pueden tener un impacto importante en la salud, el comportamiento, el funcionamiento y las oportunidades de aprendizaje de las personas afectadas, así como en el bienestar y la resiliencia de sus padres y cuidadores, lo que, en última instancia, afecta a la salud (mental) y al bienestar de toda la familia. Las tasas de prevalencia específicas por país oscilaron entre el 24% y el 46% de dificultades para dormir. Sin embargo, una encuesta mundial realizada entre padres reveló una alarmante cifra del 59%. Los principales problemas incluyen la dificultad para conciliar el sueño y los numerosos despertares nocturnos. También son frecuentes el sueño inquieto, la incontinencia nocturna y el rechinar de dientes.
· Se debe evaluar a todas las personas con síndrome premenstrual y problemas de sueño para detectar posibles causas somáticas, ambientales y/o neuropsiquiátricas.
· Es necesario investigar y tratar los trastornos de salud mental que se presentan junto con los problemas de sueño en las personas con síndrome premenstrual.
· En las personas con síndrome premenstrual que presentan problemas de sueño, se debe evaluar la higiene del sueño y se debe ayudar a los cuidadores a establecer un enfoque estructurado (intervenciones conductuales).
· Si los problemas de sueño persisten a pesar de las intervenciones adecuadas, se debe derivar a la persona con síndrome premenstrual a un especialista con experiencia en trastornos del sueño o a un centro especializado en trastornos del sueño.
Linfedema
Para obtener información detallada sobre el contexto, véase: Damstra et al. EJMG 2023
El linfedema puede ser un signo clínico en hasta el 25% de los pacientes con síndrome de PMS debido a una deleción en el cromosoma 22q13 y, hasta la fecha, no se ha descrito en personas con una mutación patógena SHANK3 variante. Se desconoce el mecanismo que provoca el linfedema en el síndrome premenstrual (SPM), y puede tratarse siguiendo las directrices generales de tratamiento existentes, teniendo en cuenta el estado funcional de las pacientes con SPM.
· El profesional sanitario debe prestar atención a la posible aparición de linfedema en personas con una deleción 22q13, incluido el cromosoma 22 en anillo, e iniciar el tratamiento (por ejemplo, vendajes y prendas de compresión, cuidados de la piel y asesoramiento) cuando sea necesario.
· Derivar a las personas con síndrome posmenstrual (SPM) que padezcan linfedema y que este les impida realizar sus actividades cotidianas a un centro especializado en linfedema para que se les realicen más pruebas y se les administre el tratamiento adecuado.
Problemas de salud mental
Para obtener información detallada sobre el contexto, véase: van Balkom et al. EJMG 2023.
Los problemas de conducta y las comorbilidades psiquiátricas son frecuentes en el síndrome de Prader-Willi (SPW). Es importante tener en cuenta el nivel de desarrollo de la persona con SPW a la hora de evaluar los problemas de salud mental y de conducta. Comprender cómo la discrepancia entre el nivel de desarrollo y la edad cronológica puede influir en los comportamientos permite entender el significado de dichos comportamientos y orienta la atención a las personas con síndrome de Prader-Willi. Tener en cuenta factores relacionados con el funcionamiento cognitivo, del desarrollo y de adaptación puede permitir a los profesionales sanitarios comprender el significado del comportamiento, abordar las necesidades de atención (de salud mental) no cubiertas y orientar el tratamiento, mejorando así la calidad de vida.
· En el momento del diagnóstico de las personas con síndrome premenstrual (SPM), debe realizarse una evaluación exhaustiva de los factores que influyen en la salud mental, entre los que se incluyen los ámbitos físico, psiquiátrico, psicológico, del desarrollo, comunicativo, social, educativo, ambiental y económico, así como el bienestar general según la información facilitada por los cuidadores.
· En las personas con síndrome premenstrual (SPM), en el momento del diagnóstico se deben evaluar el nivel cognitivo y socioemocional, así como el funcionamiento comunicativo, adaptativo y sensorial, utilizando herramientas adecuadas, entre las que puede figurar una evaluación funcional del comportamiento.
· En las personas con síndrome premenstrual (SPM), resulta útil realizar una evaluación inicial del funcionamiento y el nivel de habilidades de cada persona, preferiblemente durante la primera infancia.
· Supervisar periódicamente el estado conductual —incluidos el estado de ánimo, el afecto, la comunicación, los intereses y las rutinas diurnas y nocturnas— de cada persona con síndrome premenstrual, especialmente cuando se produzcan cambios importantes en su entorno cotidiano, lo que permitirá detectar a tiempo los cambios de conducta.
· Las personas con síndrome premenstrual (SPM) que presenten cambios de comportamiento significativos deben someterse a un reconocimiento físico y a una evaluación para detectar posibles problemas médicos, incluidos los signos físicos de maltrato.
· Si surgen dudas sobre la salud mental, el funcionamiento y el comportamiento de una persona con síndrome premenstrual (SPM), se recomienda realizar una evaluación psiquiátrica para determinar los diagnósticos (comórbidos), teniendo en cuenta el nivel de desarrollo de la persona.
Organización de la atención sanitaria
Para obtener información detallada sobre el contexto, véase: van Eeghen et al. EJMG 2023.
Las manifestaciones del síndrome de Phelan-McDermid (PMS) son complejas, lo que requiere una atención especializada y multidisciplinar en todas las etapas de la vida. La evaluación y la atención deben tener en cuenta todos los ámbitos de la vida, lo que puede llevarse a cabo en el marco de la Clasificación Internacional del Funcionamiento, la Discapacidad y la Salud (CIF). Este marco evalúa la discapacidad y el funcionamiento como resultado de las interacciones de la persona con otros factores. Se abordan las diferentes funciones dentro de la atención, como las que desempeñan un centro especializado, los profesionales sanitarios regionales y un médico coordinador.
Se facilitan un plan de vigilancia y una tarjeta de emergencia.
· Todas las personas con síndrome premenstrual (SPM) deberían recibir una atención específica para esta afección por parte de un equipo de expertos especializado, preferiblemente en un centro de referencia.
· Un profesional coordinador debe poner en marcha y supervisar la atención multidisciplinar de una persona con síndrome premenstrual. El equipo multidisciplinar debe constituirse con arreglo al plan de seguimiento (Tabla 2).
· En el caso de cada persona con síndrome premenstrual, deben consignarse en la historia clínica y en el plan de atención individualizado —si se dispone de él— las necesidades de atención específicas y los profesionales responsables.
· En el caso de todas las adolescentes con síndrome premenstrual, la transición de la atención pediátrica a la atención para adultos debe iniciarse a su debido tiempo y ser supervisada por el profesional pediátrico coordinador. La coordinación debe transferirse a un profesional de la atención para adultos. Esto debe quedar reflejado en la historia clínica y en el plan de atención individual.
· Se debería informar a los cuidadores de personas con PMS sobre el registro de pacientes de la PMS cuando se haya creado.
Esquema de seguimiento que resume las recomendaciones para el seguimiento de las personas con SHANK3- síndrome de Phelan-McDermid (PMS) asociado a
Para obtener información general, véase Número especial de EJMG
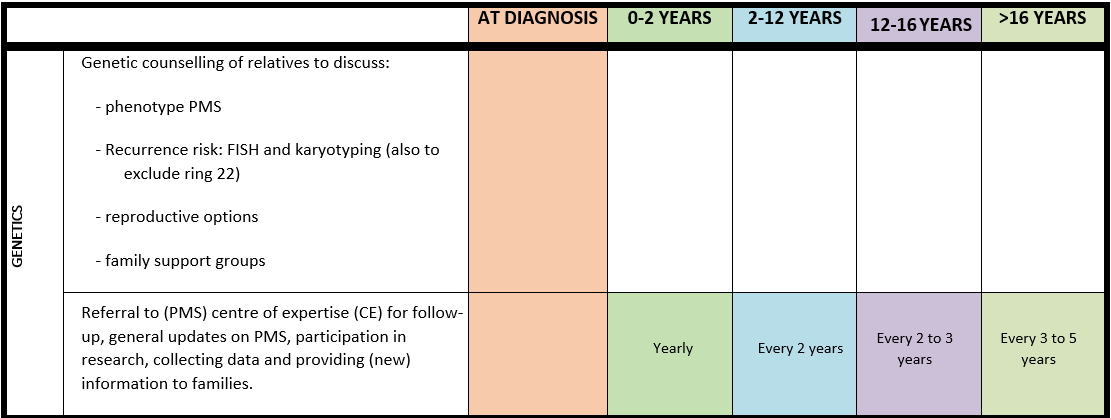
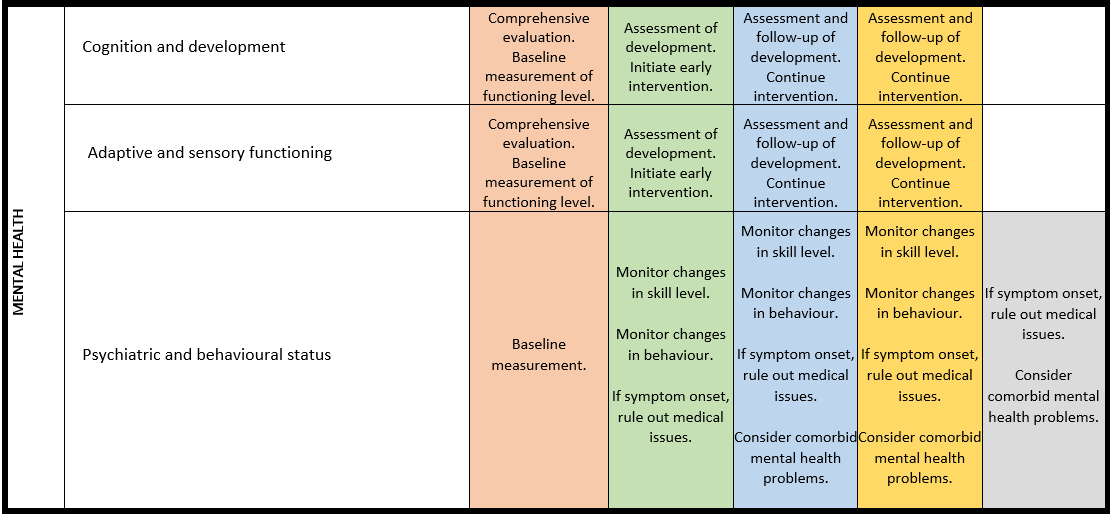
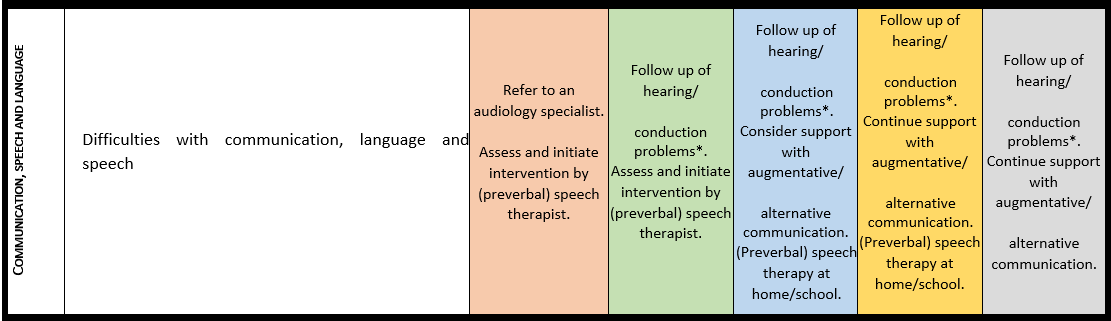
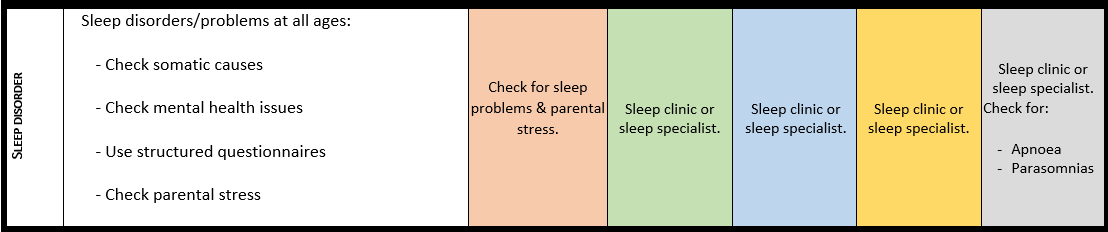
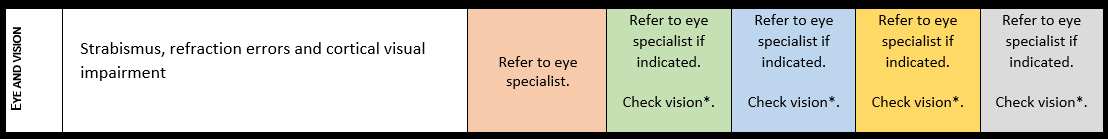
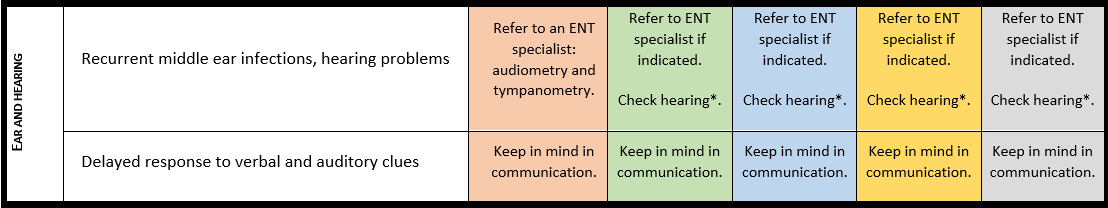
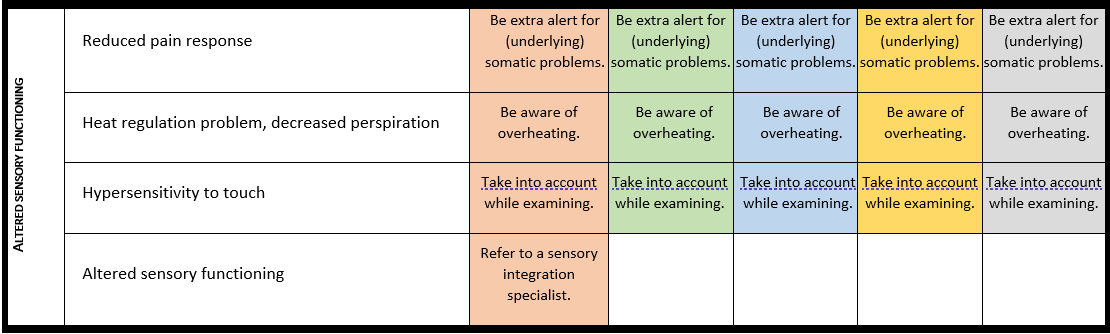
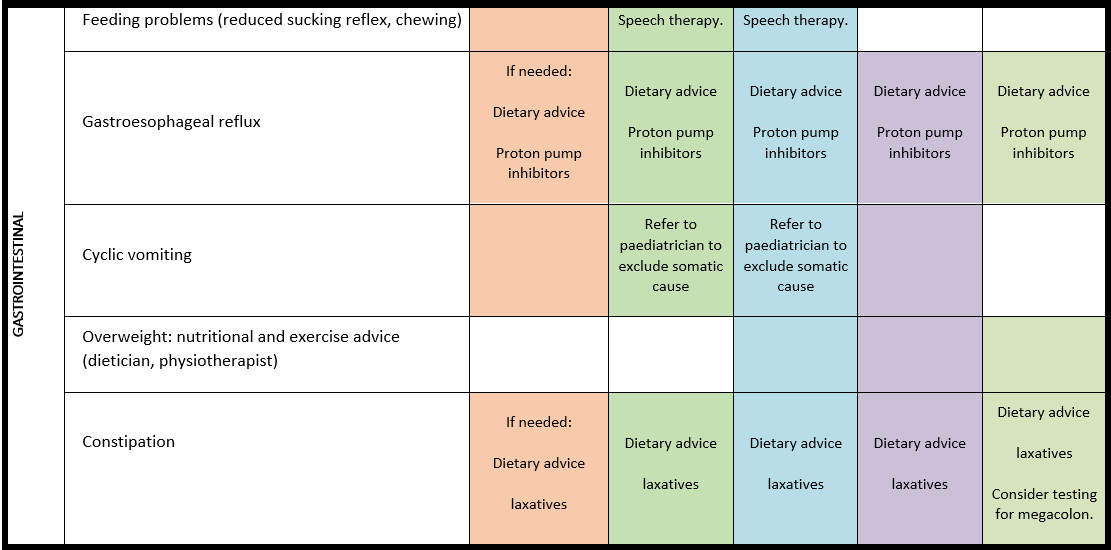
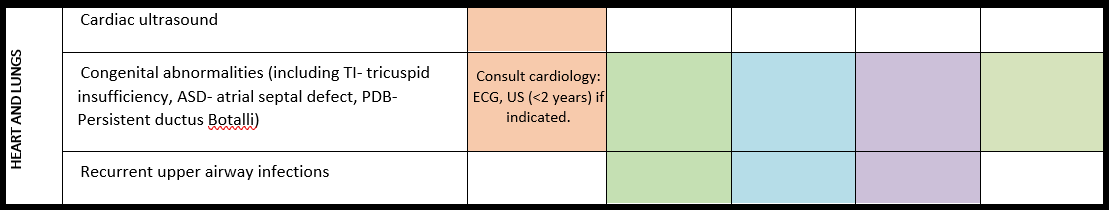
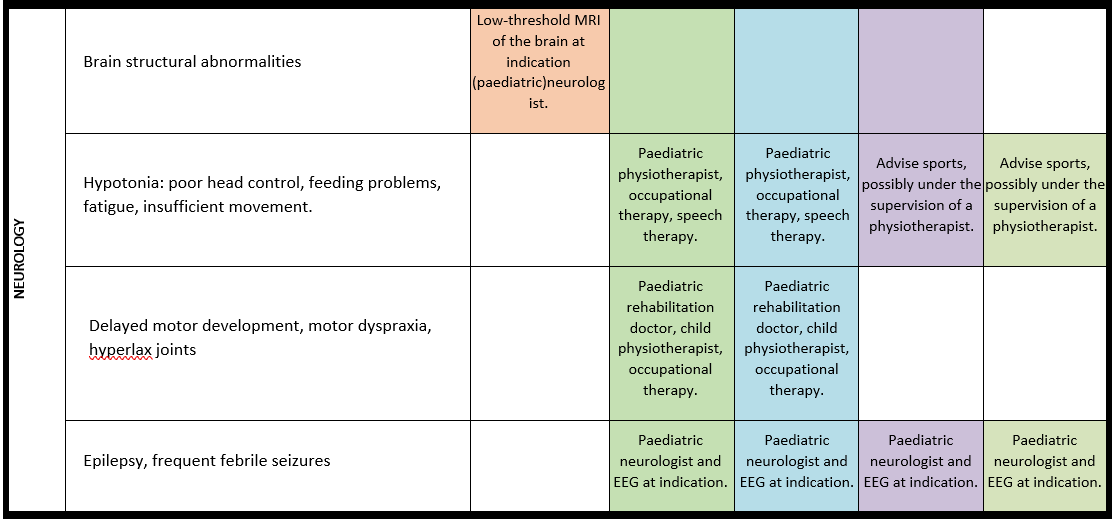
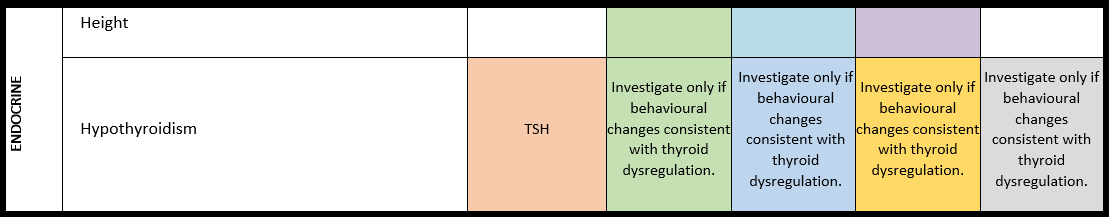
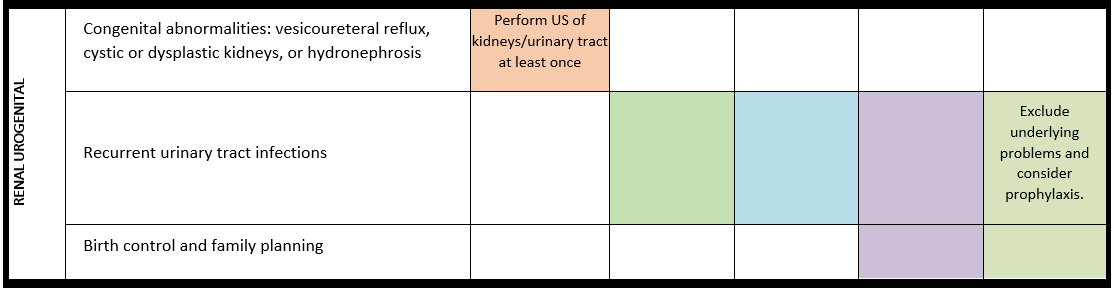
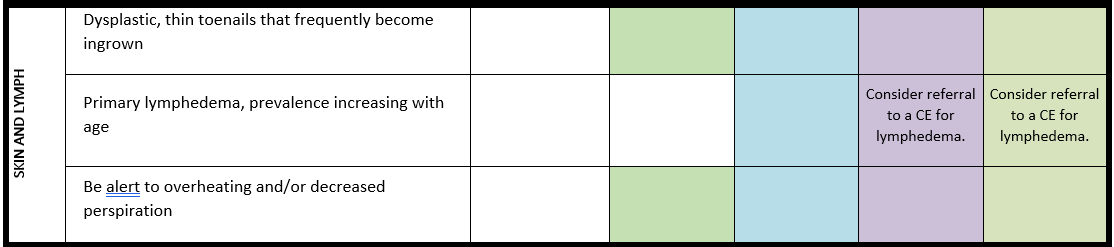
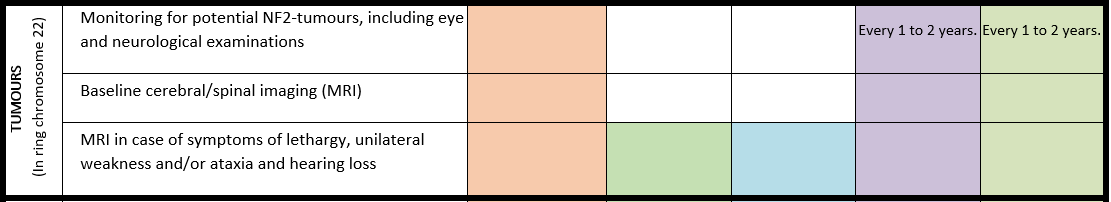
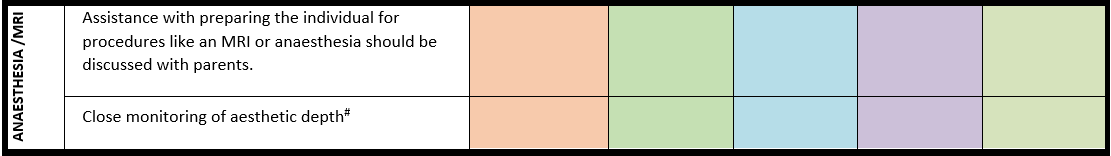
Nota general: Los recuadros de color del esquema indican cuándo se recomienda realizar una comprobación específica. Las columnas contienen elementos que se aconseja evaluar al menos una vez al realizar el diagnóstico. Para obtener información general y más detalles, véanse los artículos pertinentes de este número especial, que figuran en la bibliografía. Para conocer la prevalencia de los rasgos clínicos, véase Schön et al. (2023, en este número). Todas las citas de seguimiento pueden ser más frecuentes cuando esté indicado.
ECG: electrocardiograma; EEG: electroencefalograma; US: ecografía
* De acuerdo con las directrices nacionales
# Parece conveniente realizar un seguimiento minucioso de la profundidad de la anestesia, ya que podría existir una mayor sensibilidad a los anestésicos, debido a la hipersensibilidad al isoflurano en Shank3-ratones con haploinsuficiencia (Li et al., 2017). Sin embargo, hasta la fecha no hay indicios claros de complicaciones anestésicas en personas con síndrome de PMS.
Folleto para familias
Descarga a continuación la versión de la guía para familias en inglés, neerlandés y portugués. Próximamente habrá más traducciones.
Tarjeta de emergencia para el síndrome de Phelan-McDermid
INFORMACIÓN PARA PROFESIONALES SANITARIOS SOBRE EL SÍNDROME DE PHELAN-McDERMID (PMS)
Información general
El síndrome de Phelan-McDermid (PMS) es un trastorno clínicamente variable, caracterizado principalmente por discapacidad intelectual (en su mayoría de moderada a grave), ausencia de habla o retraso grave en el habla, un comportamiento que puede incluir rasgos autistas y una variedad de otros signos y síntomas. Por lo general, el SPM está causado por una deleción del cromosoma 22, incluida la banda 22q13.33, o por una variante patógena en SHANK3.
A continuación se enumeran las funciones que resultan importantes en una situación de emergencia. Para obtener una descripción completa de todas las funciones, consulta Schön et al., EJMG 2023.
Problemas frecuentes (>30%)
Problemas menos frecuentes (<30%)
- Retraso en el desarrollo/Discapacidad intelectual
- Dificultad pronunciada para hablar
- Hipotonía
- Disminución de la respuesta al dolor
- Hipohidrosis*
- Trastorno del espectro autista
- Hiperactividad#
- Problemas para dormir#
- Regresión
- Trastornos cíclicos del estado de ánimo
- Problemas gastrointestinales (estreñimiento, diarrea)
- Dismorfismos (entre otros: pestañas largas, ptosis, nariz ancha, mentón puntiagudo, anomalías en las orejas, maloclusión, retrognatia, manos grandes y carnosas)
- Convulsiones
- Trastornos de la visión, incluido el estrabismo
- Pérdida auditiva
- Agresión hacia los demás y hacia uno mismo
- Reflujo gastroesofágico
- Anomalías cardíacas
- Infecciones recurrentes de las vías respiratorias
- Anomalías renales/problemas urogenitales*
- Articulaciones hiperextensibles
- Linfedema*
- Eczema
*que se observa únicamente o principalmente en las deleciones 22q13.3
#más frecuente en SHANK3 variantes
Complicaciones agudas que ponen en peligro la vida
- Convulsiones
- Accidentes por quemaduras debidos a una disminución de la respuesta al dolor
- Complicaciones derivadas del reflujo gastroesofágico
- Sobrecalentamiento debido a la hipohidrosis
- Infecciones de las vías respiratorias
Para obtener más información, diríjase a la Organización Internacional Fundación del Síndrome de Phelan-McDermid y las directrices de consenso sobre el síndrome de Phelan-McDermid, Número especial de EJMG 2023.
FICHA DE EMERGENCIA DEL SÍNDROME DE PHELAN-McDERMID (Actualizada el __/__/20__)
DATOS PERSONALES
Nombre_________________________________
Fecha de nacimiento____________Sexo________________
Dirección_______________________________
Teléfono_________________________________
DATOS DEL MÉDICO COORDINADOR
Nombre_________________________________
Teléfono_________________________________
Correo electrónico_________________________________
CONTACTOS DE EMERGENCIA
Nombre_________________________________
Relación_______________________________
Teléfono_________________________________
Correo electrónico_________________________________
–
Nombre_________________________________
Relación_______________________________
Teléfono_________________________________
Correo electrónico_________________________________
Parámetros vitales habituales del paciente
Saturación de oxígeno (%)____________________
Frecuencia respiratoria (respiraciones/min)________________
Frecuencia cardíaca (lpm)________________________
Presión arterial (mmHg)___________________
Regulación de la temperatura___________________
Longitud/altura (cm)________(___/___/20____)
Peso (kg)_____________(___/___/20____)
Perímetro craneal (cm)_____(___/___/20___)
( ) Sonda nasogástrica ( ) Tipo y tamaño de la sonda gástrica_________
( ) Traqueotomía ( ) Ventilación mecánica_____
( ) Dispositivo de acceso vascular _________________
Alergias_______________________________________________________________________
Malformaciones graves
( ) Anomalía cardíaca: tipo_________________
Última evaluación: __/__/20__
N.º de intervención quirúrgica/fecha__/__/20__
( ) Anomalía estructural cerebral: tipo_____ ______
Última resonancia magnética __/__/20__
Desarrollo psicomotor
( ) Normal ( ) Límite ( ) Retrasado
( ) hipotonía, grado ____________________
Desarrollo cognitivo
Grado de retraso: ( ) leve ( ) moderado
( ) grave ( ) profundo
Comunicación verbal
( ) Ausente ( ) Muy limitada ( ) Limitada
( ) Casi normal ( ) Normal
Problemas de comportamiento
( ) Problemas para dormir, tipo_________________
( ) Ansiedad ( ) Agresividad ( ) Autolesiones
( ) Hiperactividad ( ) Trastorno del espectro autista
Me gusta:_________________________________ No me gusta:_______________________________
Complicaciones médicas
( ) Intolerancia alimentaria: ( ) Lactosa ( ) Gluten
Otros________ Dieta especial__________
( ) Reflujo gastrointestinal ( ) Vómitos cíclicos
( ) Estreñimiento ( ) Diarrea
( ) Pérdida auditiva: ( ) neurosensorial ( ) conductiva
( ) leve ( ) moderada ( ) grave ( ) audífonos
( ) Discapacidad visual: tipo _________ ( ) gafas
( ) Mayor tolerancia al dolor
( ) Neumonía (recurrente), fechas___________
( ) Infecciones de oído (frecuentes) ( ) Infecciones de los senos paranasales
( ) Problemas renales o genitales: tipo___________
( ) Problemas de cadera: tipo___________________
( ) Tipo de linfedema___________________
( ) Anomalías dentales: ( ) caries ( ) apiñamiento
( ) permite la inspección
( ) Otros problemas médicos: tipo_________________________________________________________________________________________________________________________________________________
Tratamiento médico
Medicamento, dosis, frecuencia, motivo
_____________________________________________________________________________
_____________________________________________________________________________
_____________________________________________________________________________
_____________________________________________________________________________